在吲哚骨架的六元环上,将一个 CH 替换为氮原子,是药物化学中考察骨架变化的一种常用思路。6-氮杂吲哚就是其中一种结构。但要围绕这个骨架开展构效关系研究,研究人员还需要带有醛、羧酸或胺等官能团的砌块,便于接入不同片段。怎样同时获得所需的杂环骨架和可继续修饰的连接位点,是合成路线需要解决的问题。
乌克兰科学院有机化学研究所、Enamine 及基辅国立大学等机构的研究团队在 Organic Chemistry Frontiers 发表了一项工作。他们从 3-氨基-4-甲基吡啶出发,用 Vilsmeier–Haack 反应构建 6-氮杂吲哚,并在新形成的吡咯环 3 位引入甲酰基。母体醛 3a 可单批分离得到 108 g,分离收率为 71%;所得醛还可进一步转化为多类砌块,并用于虚拟枚举后续衍生物。
01 构建杂环骨架,同时引入甲酰基
6-氮杂吲哚也称为 1H-吡咯并[2,3-c]吡啶,其骨架已用于药物及早期药物发现研究。以往制备 3-甲酰基衍生物,通常先合成杂环,再进行甲酰化;另一类路线则用强有机锂碱活化氨基甲基吡啶的甲基,完成成环后再修饰 3 位。后者的官能团兼容性受到较强反应条件的限制。
本研究采用的 Vilsmeier–Haack 试剂由 N,N-二甲基甲酰胺(DMF)与三氯氧磷(POCl₃)形成。它常用于甲酰化,而这里的用途还包括构建新的五元环,使成环与 3 位甲酰基的引入在同一反应序列中完成(原文 Figure 2D)。
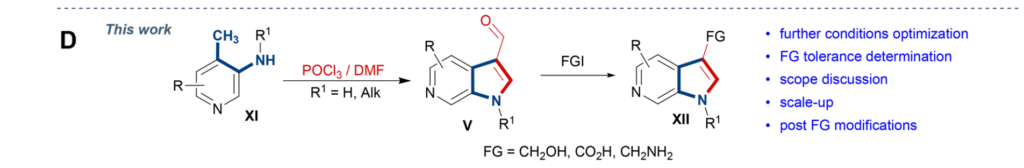
图 1 从氨基甲基吡啶出发构建 3-甲酰基-6-氮杂吲哚,并通过官能团转化获得其他砌块。
来源:原文 Figure 2D
这条反应并非首次被观察到。1970 年的研究曾从相应反应混合物中,以毫克级规模分离出母体醛,收率为 19%。本篇工作的重点,是将这一已有反应现象发展为可放大的制备方法,并明确其适用范围、反应路径和下游用途。
02 取代位置决定反应能否成环
DMF 在这套条件中同时充当试剂和溶剂。条件优化采用 5 mmol 原料和 10 mL DMF,在 20 ℃下反应 8 小时(原文 Scheme 1),POCl₃ 用量为 3.3 当量时,母体醛 3a 的分离收率达到 94%;继续增加至 4 当量,收率没有提高。反应对残余水分较敏感,略高于 3 当量的用量有助于补偿水分消耗。更换溶剂并配合碱进行反应时,则主要得到氨基被修饰的甲脒衍生物 4a,未得到目标成环产物。
底物范围实验采用 0.1 M 的氨基吡啶浓度,在 DMF 中加入 3.3 当量 POCl₃,于室温反应 48 小时。析出的盐中间体经分离后,在水中用碳酸钾调至 pH 10,水解得到目标醛。
成功成环的底物包括带甲基、氟、氯、溴、甲氧基和酯基的衍生物,以及苯环稠合底物。原文 Scheme 2 中,除母体 3a 外,3b–h 的分离收率为 73%–86%。氨基上的甲基也可保留在新形成的吡咯氮上,得到 N-甲基产物 3j,收率为 67%。相较之下,对于吡啶环上与氮原子相邻的碳原子位置(α位)带有取代基的底物1k–n,反应仅生成相应的甲脒衍生物,未形成目标杂环。使用3-氨基-2-甲基吡啶(化合物2)作为原料时,也只得到甲脒衍生物5,未发生目标环化反应。这说明,在所考察的底物中,取代基的位置以及氨基与甲基的相对位置,都会影响反应能否成环。
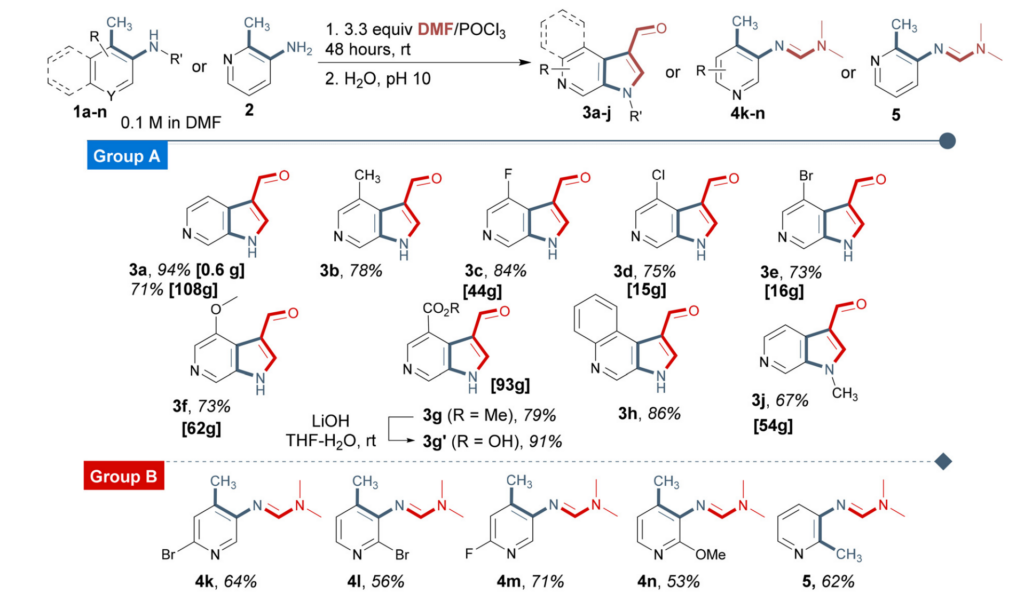
图 2 成环与未成环的底物范围。方括号内为各产物的分离质量;3a 分别列出 0.6 g(94%)和 108 g(71%)的制备结果。注:原图 3g′的 R = OH 疑为笔误;按 CO₂R 所示酯水解关系,R 应为 H。
来源:原文 Scheme 2
放大实验进一步显示,3a 可单批获得 108 g,收率为 71%;含氟醛 3c、甲氧基醛 3f、酯基醛 3g 和 N-甲基醛 3j 的制备量也分别达到 44、62、93 和 54 g。放大时,沉淀的形成和处理会影响分离收率:降低浓度可能使中间体析出不完全,提高浓度又会使混合物过稠、难以搅拌。因此,这条路线的放大还需要兼顾反应与固液分离。
03 中间体与氘代实验支持的反应路径
为什么环氮附近的取代基会影响成环?团队提出,Vilsmeier 试剂先与吡啶环氮作用,形成吡啶鎓盐 6,使 4 位甲基更容易去质子化,生成具有碳亲核性的中间体 7。该位置随后连续接受两个来自 DMF 的碳单元,再由氨基分子内进攻,形成新的五元环。
这一路径最终生成盐 11,它在 DMF 中析出,水解后得到 3-甲酰基产物。团队分离了 11,并用核磁共振进行表征;它易吸湿和水解。反应中的多种中间体会在色谱柱上水解,11 又难溶并析出,因此团队以完全水解并分离后的醛收率评价反应条件。对α位带取代基的底物,位阻妨碍环氮与试剂作用,是团队对其不能成环的解释。
氘代实验进一步检验了碳单元的来源。以预先形成的甲脒 4a 为原料,改用氘代 DMF(DMF-d₇)反应时,得到的是双氘代产物 3a-d₂,未检出所比较的另一条路径预期产生的单氘代产物 3a-d₁。结果支持产物中新引入的两个碳单元来自后续加入的 DMF,而非直接保留原有甲脒中的碳。这些实验支持所提出的反应路径,但不意味着每个短寿命中间体都已被直接观察到。
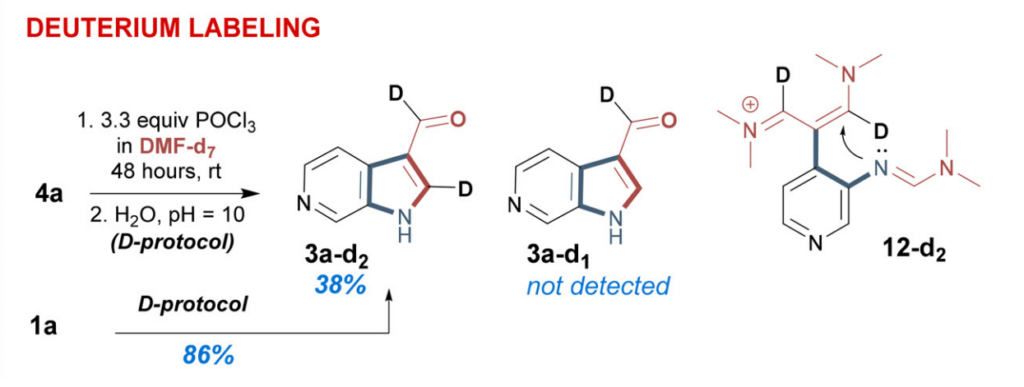
图 3 氘代标记实验。双氘代产物 3a-d₂ 支持两个碳单元来自 DMF 的解释。
来源:原文 Scheme 3 氘代实验部分,经裁切。
04 由醛扩展到多类药物化学砌块
3 位甲酰基为进一步引入连接位点提供了起点。用高锰酸钾氧化,可将醛转化为羧酸 15;原文 Scheme 4 所示范围的收率为 75%–92%,其中母体酸 15a 的单批制备量达到 40 g。用硼氢化钠还原,则可得到羟甲基衍生物 16a,收率为 85%。
氨甲基砌块可通过两条路径制备。一条从醇 16a 出发,经叠氮化、还原和盐酸成盐,得到胺的二盐酸盐 18a。另一条先将醛转化为肟 19,再用锌粉和乙酸还原。后者经酸化后,胺以四氯合锌酸盐 20 的形式析出,20j 的结构还获得了单晶 X 射线衍射确认。
需要胺的二盐酸盐 18 时,可先用碱释放游离胺,再进行盐酸成盐。不过,这一盐型转换会造成约 20%–30%的物料损失。原文 Scheme 4 列出的经肟制备路线中,18a、18c、18g 和 18j 二盐酸盐的两步收率为 49%–55%。
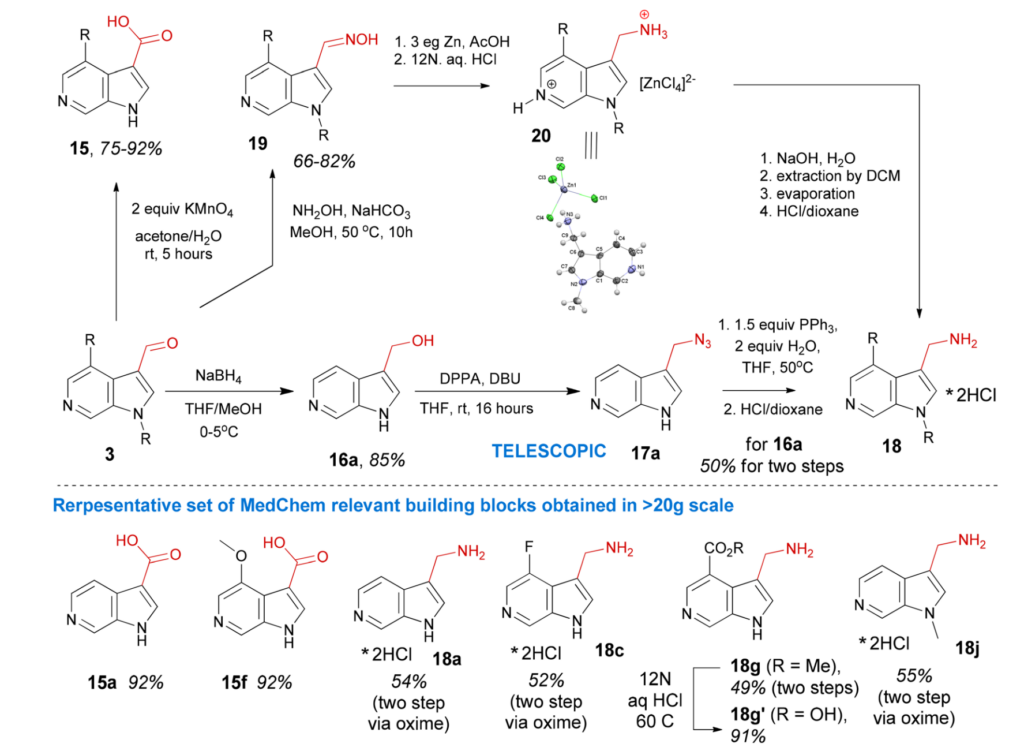
图 4 醛 3 向羧酸、醇和氨甲基砌块的转化。图中分别标示单步与两步收率;20 为四氯合锌酸盐,18 为相应二盐酸盐。注:原图 18g′的 R = OH 疑为笔误;按 CO₂R 所示酯水解关系,R 应为 H。
来源:原文 Scheme 4,经裁切。
这样,研究人员可以在保留 6-氮杂吲哚骨架的基础上,选择羧酸参与酰胺偶联、选择胺接入酰基片段,或利用醛进行还原胺化。对于考察吲哚与 6-氮杂吲哚骨架替换的项目,这些连接方式为制备系列衍生物提供了更多选择。
05 将砌块与 REAL 虚拟枚举衔接
团队随后借助 Enamine REAL 数据库,评估这些砌块能够形成怎样的分子组合。他们选取 33,226 种羧酸和 45,941 种胺,并从研究中的 3 类官能化结构构造 27 个合成子。这里的合成子是用于计算枚举的结构表示,标记了与另一片段连接的位置。
枚举采用药物化学中常用的酰胺偶联和还原胺化。以氨甲基砌块与羧酸组合,得到约 29.9 万种结构;以羧酸砌块与胺组合,以及以醛砌块与胺进行还原胺化,则各得到约 41.3 万种结构,形成约 110 万规模的虚拟分子集合。
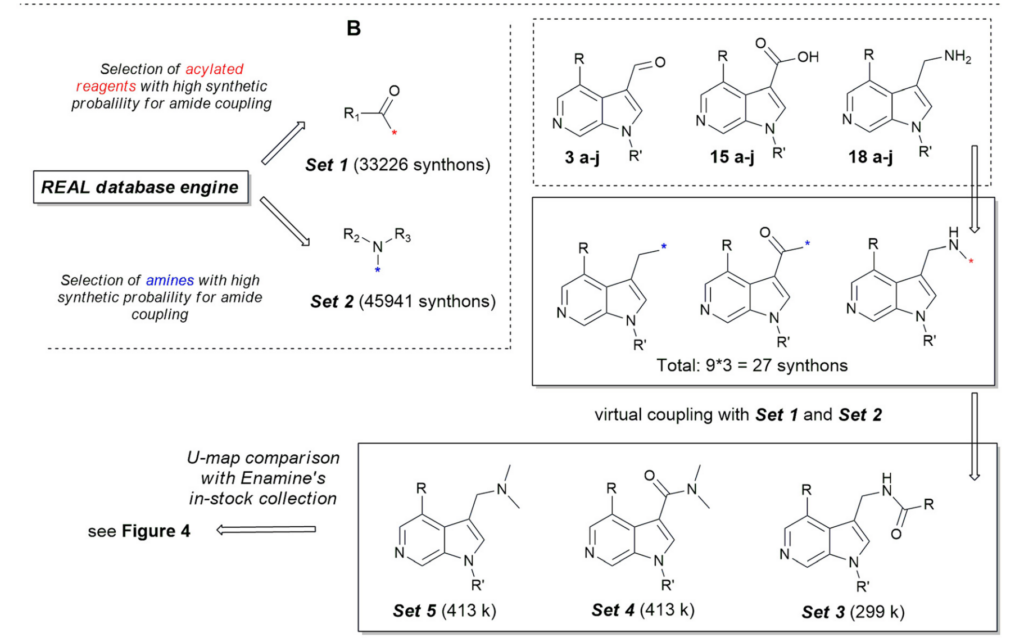
图 5 由醛、羧酸和氨甲基三类砌块构造合成子,并通过酰胺偶联及还原胺化进行虚拟枚举。
来源:原文 Figure 3B
为了比较结构分布,团队使用 UMAP 降维方法,将分子的多维特征投影到二维图上,再与 Enamine 现货筛选化合物库进行比较。原文 Figure 4 中,橙色的枚举结构覆盖了蓝色现货库较少覆盖的区域,说明在本次使用的分子特征和比较集合下,新砌块能够拓展已有库的结构覆盖。
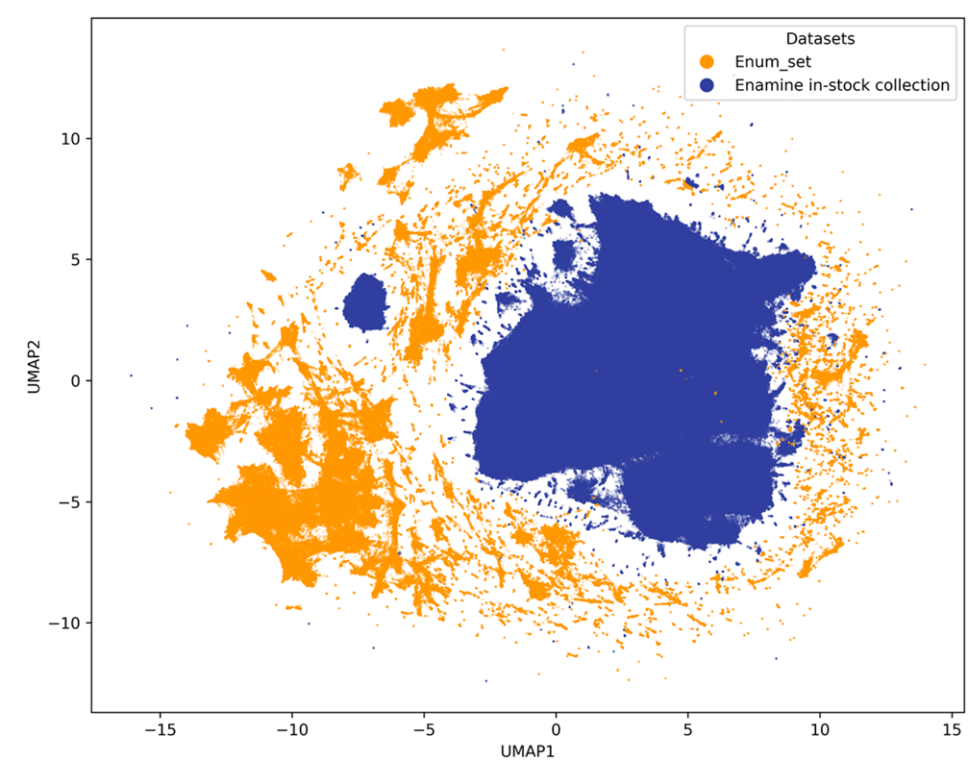
图 6 虚拟枚举集合与 Enamine 现货筛选库的 UMAP 分布。橙色为枚举结构,蓝色为现货库。
来源:原文 Figure 4,经裁切。
这部分结果体现的是结构组合的潜力。约 110 万种结构并非已经逐一合成和测试的化合物,UMAP 分布也不能证明它们具有更好的生物活性。具体分子仍需经过合成与实验评价,才能用于判断骨架替换对活性、选择性和分子性质的影响。
为骨架替换提供可制备的连接位点
这项研究将 6-氮杂吲哚的成环与 3 位甲酰基引入结合起来,并把所得醛扩展为羧酸、醇和氨甲基砌块。百克级制备结果与明确的底物范围,使研究人员更容易判断这条路线是否适合目标结构。这些砌块可通过酰胺偶联或还原胺化接入不同片段,为围绕 6-氮杂吲哚开展构效关系研究提供了原料和路线基础。
参考文献:
Ivonin, S. P.; Voloshchuk, V. V.; Stepanova, D. S.; Shishkina, S. V.; Ryabukhin, S. V.; Volochnyuk, D. M. Synthesis of 3-formyl-6-azaindoles via Vilsmeier–Haack formylation of 3-amino-4-methyl pyridines. Organic Chemistry Frontiers 2026, 13, 6205–6214. DOI: 10.1039/d6qo00452k。