构效关系研究常常需要调整杂环的连接位置、饱和环片段或侧链官能团。但结构稍作调整,合成路线就可能随之改变。因此,研究人员需要一套适用范围较广的方法,便于制备不同结构的砌块,再用于后续分子的合成与优化。
近期,Enamine、基辅国立大学及乌克兰科学院相关研究机构的团队在 ChemistryEurope 发表了一项研究。他们以硝基烷烃为起点,通过腈氧化物的[3+2]环加成和后续官能团转化,构建了一组异噁唑和异噁唑啉砌块。研究共获得 113 个砌块与中间体,并进一步合成、测试了芦可替尼和巴瑞替尼的异噁唑类似物。
团队以已有的环加成反应为基础,合成了骨架和取代位置各异的砌块。在设计这些砌块时,他们也注重控制分子量和亲脂性,并保留可供后续修饰的官能团。
01 兼顾结构多样性与分子性质
这一设计结合了两种思路。多样性导向合成(DOS)侧重于从简单原料出发,获得不同骨架和取代形式的分子。先导物导向合成(LOS)则关注分子量和亲脂性,为后续添加或更换片段留出优化空间。团队借鉴了这两种思路,将其用于砌块设计,并把这一策略称为 DOS/LOS-like。
异噁唑是含有相邻氮、氧原子的五元芳香杂环,异噁唑啉则是相应的部分饱和杂环。团队以这两类杂环为核心,引入不同的饱和碳环、含氧或含氮杂环,并保留酯、受保护胺、醇等可继续转化的官能团。所得砌块在侧链和取代位置上有所不同,还包括螺环、稠环等结构。
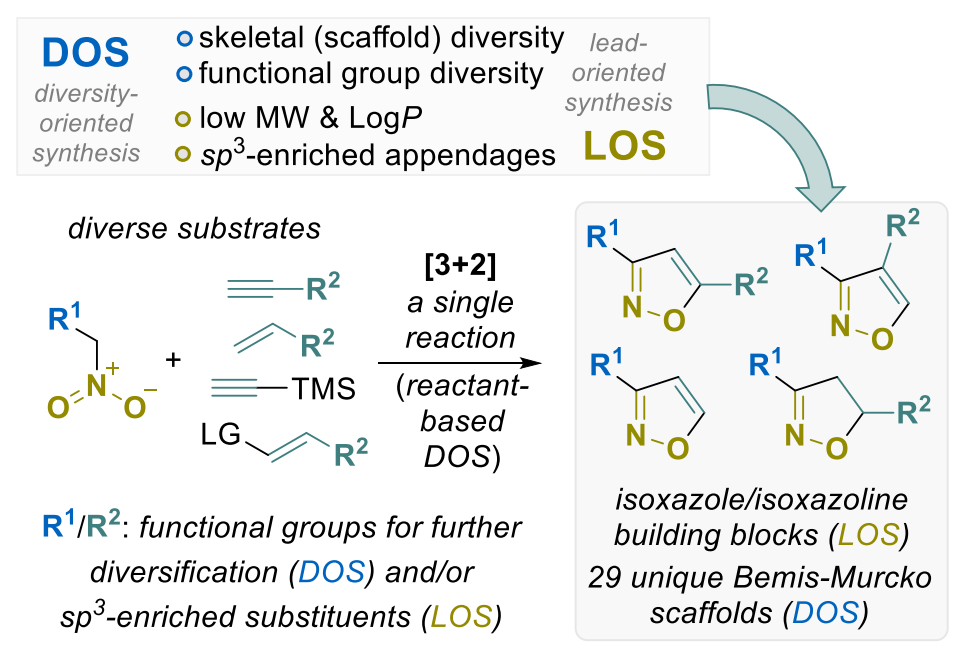
图 1 研究的整体设计。通过选择不同底物并进行后续官能团转化,获得多种结构的砌块,并在设计中兼顾分子量和亲脂性。
来源:原文 Figure 2。
02 由硝基烷烃合成两类杂环
在二碳酸二叔丁酯(Boc₂O)和催化量 4-二甲氨基吡啶(DMAP)作用下,伯硝基烷烃原位生成腈氧化物。腈氧化物作为 1,3-偶极体,与烯烃或炔烃发生[3+2]环加成:与烯烃反应得到异噁唑啉,与炔烃反应则得到异噁唑。
图 2 所示的常规反应以甲苯为溶剂,在室温下进行 16 小时。该方法适用于带有酯、受保护胺、卤代基、氧化膦和膦酸酯等官能团的底物,也兼容氧杂环丁烷等小环结构。选择不同的烯烃,还可得到螺环及稠合双环产物。以卡马西平为底物时,加成产物 3v 的收率为 82%,提供了一个复杂分子后期修饰的实例。
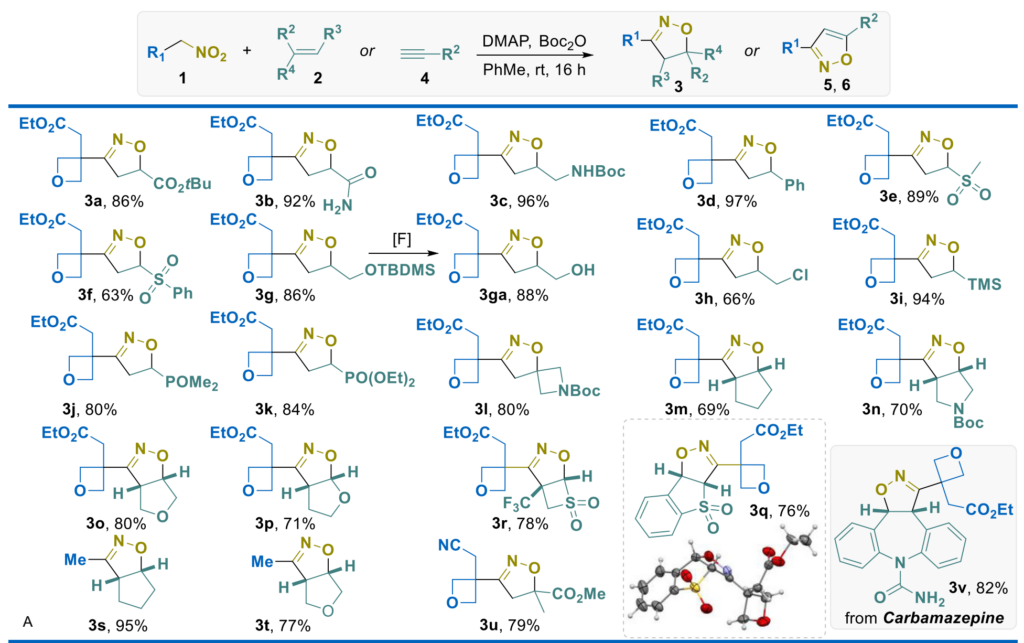
图 2 环加成通式及异噁唑啉底物范围,包括螺环、稠环和卡马西平衍生物 3v。
来源:原文 Scheme 1 上部及 A 部分。
炔烃参与反应时,主要得到 3,5-二取代异噁唑,但区域选择性会随底物变化。例如,丁-3-炔-2-酮参与反应时,3,5-和 3,4-二取代产物约按 6∶1 形成,分离收率分别为 67% 和 11%。因此,合成特定取代形式的砌块时,需要考虑底物对区域选择性的影响。
03 制备不同取代形式的砌块
为了制备 3 位单取代异噁唑,团队使用三甲基硅基乙炔参与环加成,再用氟氢化钾(KHF₂)除去三甲基硅基(TMS)。所得含酯衍生物经水解得到羧酸,羧酸再经 Curtius 重排及脱保护,转化为胺类砌块。
对于适用的 TMS-异噁唑,还可在碱性条件下同时完成酯水解和脱硅,省去分离脱硅中间体的步骤。这条路线可直接制备羧酸 10,单批规模最高可达 300 g。
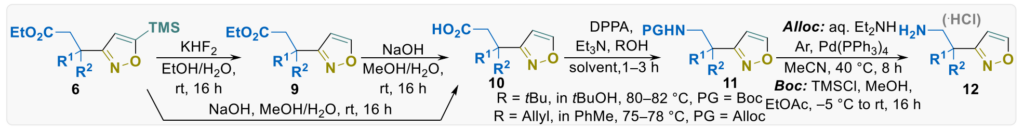
图 3 从 TMS-异噁唑通向 3-单取代异噁唑、羧酸及胺的转化路线。
来源:原文 Scheme 3 上部。
3,4-二取代异噁唑则采用另一条路线合成。团队选用了一类烯胺,其双键一端连接给电子的氨基,另一端连接吸电子基团。这类烯胺先与原位生成的腈氧化物发生环加成,再经消除反应得到目标杂环。产物 5i′ 在炔酮路线中的收率为 11%(原文 Scheme 1B),在烯胺路线中的收率为 91%(原文 Scheme 5)。
团队还通过脱保护、醇的转化和后期氟化等反应,进一步制备了多种衍生物。
04 砌块库的结构与性质
研究共制得 113 个单官能或双官能砌块及中间体。在论文报告的骨架分析中,109 个化合物对应 29 种扩展 Bemis–Murcko 骨架,平均每种骨架约 3.8 个化合物。
为了比较这些砌块接入更大分子后对分子量和亲脂性的影响,团队先在计算中统一处理了部分官能团和保护基。例如,将羧酸或酯转换为 N-甲基酰胺,将胺或 N-Boc 衍生物转换为 N-乙酰基衍生物,并移除硅基。这种“虚拟封端”处理可以减少保护基和反应位点不同带来的差异,使各类砌块更便于比较。
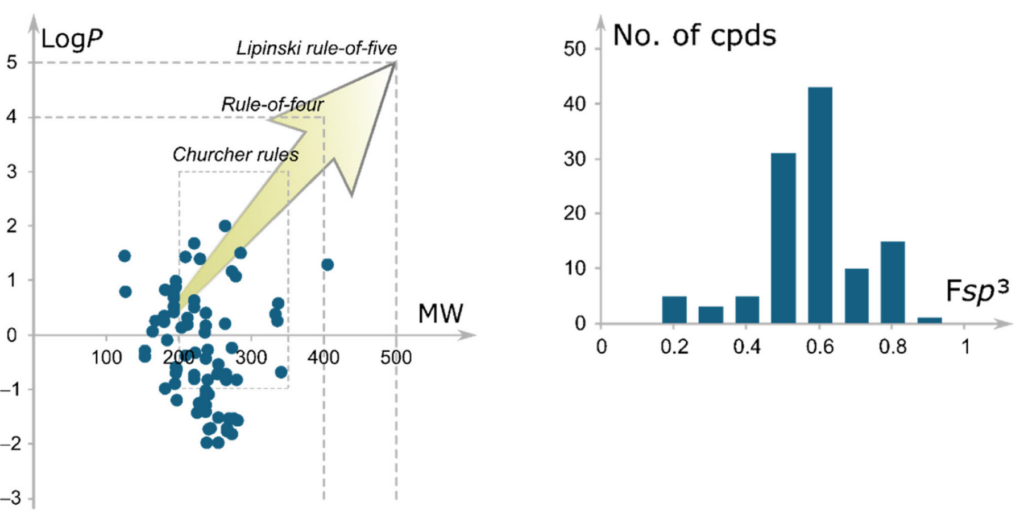
图 4 虚拟封端模型的分子量–LogP 分布(左)与 Fsp³ 分布(右)。
来源:原文 Figure 4、5。
这些模型的平均分子量为 227,计算 LogP 平均值为 −0.1。sp³ 碳原子占全部碳原子的比例(Fsp³)平均为 0.57,多数模型的 Fsp³ 位于 0.5–0.8。这些结果与控制分子量和亲脂性、增加饱和碳片段的设计目标相符。不过,这里比较的是虚拟封端后的模型结构,不能据此判断原始砌块的实测溶解度、代谢稳定性或体内表现。
05 用于 JAK 抑制剂类似物的合成
团队随后将这套方法用于 JAK 抑制剂类似物的合成。他们把芦可替尼(ruxolitinib)和巴瑞替尼(baricitinib)中的中心吡唑环替换为异噁唑,分别获得类似物 23 和 28。
合成芦可替尼类似物时,团队最初采用带 TMS 的炔烃作为底物,但在环加成和脱保护后,得到的是 3,4-取代异构体 19。为获得目标 3,5-取代产物,团队调整了路线:先制备 5-三丁基锡基异噁唑,再通过 Stille 交叉偶联接入吡咯并嘧啶片段,脱保护后得到类似物 23。类似的策略也用于制备巴瑞替尼类似物 28。
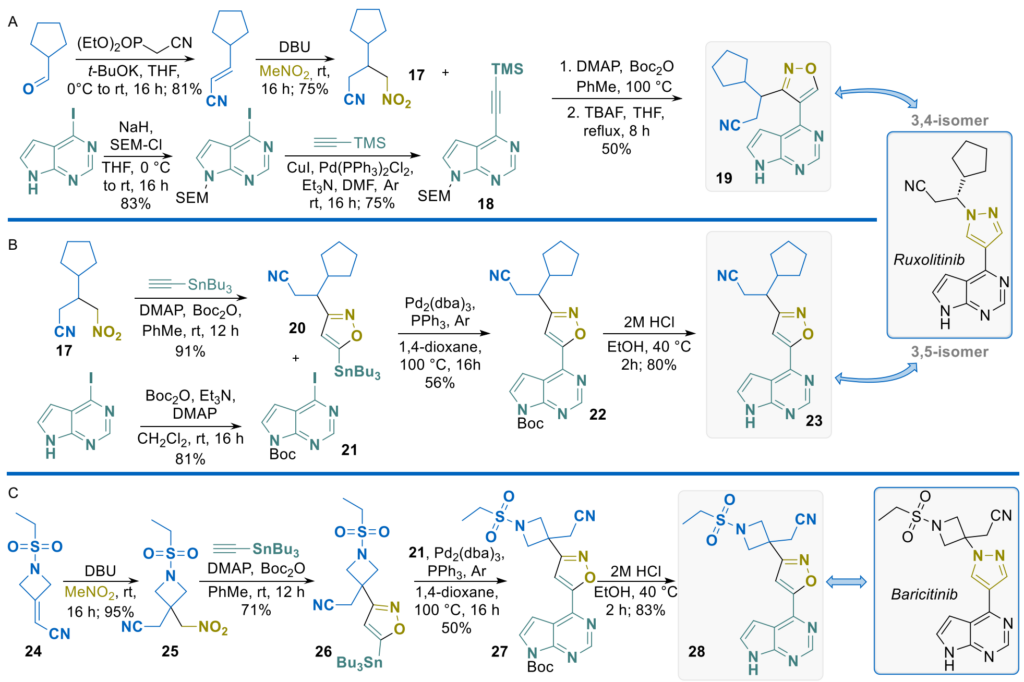
图 5 JAK 抑制剂类似物的合成。A 为异构体 19 的路线,B、C 分别为 23、28 的路线。
来源:原文 Scheme 6。
在同一组 JAK1/JAK2 酶活实验中,23 对 JAK1 和 JAK2 的 IC₅₀ 分别为 5.21 和 1.69 nM;28 则分别为 105.4 和 4.55 nM。两者的抑制效力均弱于对应母体药物,但对 JAK2 仍有纳摩尔级抑制活性。
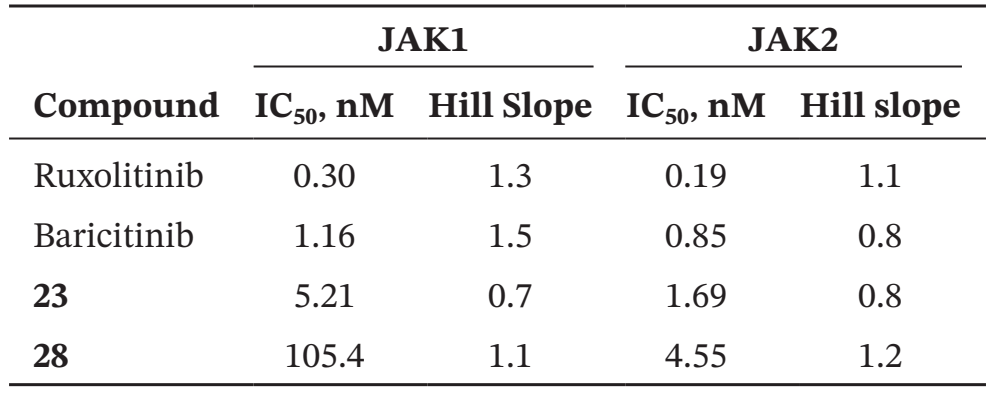
图 6 类似物与母体药物的 JAK1/JAK2 酶抑制数据。
来源:原文 Table 1。
以 JAK1 的 IC₅₀ 除以 JAK2 的 IC₅₀,化合物 28 和 23 的比值分别约为 23 和 3.1。两者都表现出 JAK2 偏向,其中 28 更明显。这一比较仅涉及本实验中的 JAK1 和 JAK2,更广泛的激酶选择性与药效仍需进一步评价。
为后续构效关系研究增加结构选择
针对构效关系研究中反复调整分子结构的需求,这项工作以共同的环加成反应为基础,拓展了杂环取代位置、饱和环片段和侧链官能团的选择。这些砌块为合成系列衍生物提供了原料基础,也便于后续系统考察结构变化对活性、选择性和理化性质的影响。
相关化合物可通过 Enamine 的商业目录获取。
参考文献:Chalyk, B. A.; Halos, K. O.; Grynyova, A.; et al. 1,3-Dipolar Cycloaddition of Nitroalkanes as a Tool of DOS/LOS-Like Strategy for the Synthesis of Isoxazoles and Isoxazolines. ChemistryEurope 2026, 4, e70360. DOI: 10.1002/ceur.70360。